Développement de dispositifs médicaux : du concept au marquage CE
Vous développez un dispositif médical de classe I, IIa, IIb ou III, ou un produit de bien-être ? Kickmaker vous aide à cadrer l’usage prévu, les performances et le périmètre d’ingénierie adapté.
Du concept initial à la mise en conformité jusqu’au transfert industriel, nous intégrons les exigences réglementaires, le passage à l’échelle et la gestion des risques pour vous fournir des solutions innovantes et fiables. Nous relions exigences d’usage, risques, essais et contraintes de fabrication. Chaque résultat aide à choisir une architecture, à justifier une modification ou à alimenter le dossier technique avant que ces décisions ne deviennent coûteuses à reprendre.
Nos équipes pluridisciplinaires de 300 ingénieurs spécialisés vous accompagnent du prototype à la présérie ou interviennent sur un enjeu ciblé, comme une chaîne de mesure ou un banc de test. Vous choisissez le périmètre adapté à vos ressources et à vos jalons.
Le cycle de vie d’un dispositif médical
Le cycle de vie relie usage prévu, risques, conception et preuves. À chaque jalon, votre équipe doit pouvoir statuer sur une configuration définie et des critères explicites. Cette continuité limite les reprises lorsque le produit, le procédé ou la stratégie réglementaire évolue.

Étude, faisabilité et analyse de risque
Nous commençons par préciser l’usage prévu, les utilisateurs visés et les performances attendues avec vos équipes. Puis nous identifions les interfaces critiques: contacts avec le patient, gestes de l’opérateur, accessoires et échanges de données. Cette lecture transforme les risques d’usage et les incertitudes techniques en données d’entrée vérifiables pour la conception.
Nos équipes comparent les architectures et isolent les risques qui peuvent remettre en cause la faisabilité (POC). Une preuve de concept ciblée peut caractériser une chaîne optique, un écoulement microfluidique ou l’acquisition d’un signal physiologique.
Développement et prototypage
Pour vérifier un principe, un montage de laboratoire peut suffire ; pour évaluer l’usage, il faut une configuration représentative des interfaces, du logiciel et du geste. Avec votre équipe, nous définissons ce que chaque version doit évaluer, ses limites et ses critères d’essai.
Le prototypage itératif permet de confronter rapidement les hypothèses aux mesures. Nos ingénieurs documentent les écarts et l’impact des modifications. Les revues de conception restent ainsi reliées aux risques, aux exigences et au prochain jalon du projet.
Vérification, validation et évaluation clinique
Nos vérifications déterminent si la définition répond aux exigences spécifiées. La validation porte sur l’usage prévu dans des conditions représentatives. Les performances et la gestion des risques qui suivent la définition de vos évaluations cliniques doivent correspondre votre stratégie de go-to-market.
Kickmaker relie exigences, risques, configurations et critères d’acceptation dans les plans de vérification et de validation. Pour un équipement électromédical, les essais peuvent inclure, selon le cas, la sécurité électrique et la compatibilité électromagnétique des normes IEC 60601-1 et IEC 60601-1-2. Nous spécifions les moyens d’essai, analysons les écarts et remettons les résultats au fabricant. Ces travaux alimentent son dossier sans remplacer l’évaluation clinique ni l’évaluation de conformité.
Production en série et surveillance après commercialisation
Avant le transfert industriel, nous relions la définition produit à la fabrication: nomenclature, tolérances, assemblage, programmation, étalonnage et tests de fin de ligne. Nous évaluons aussi la disponibilité et l’obsolescence des composants critiques. Le fabricant et ses partenaires peuvent ainsi stabiliser les choix et préparer les contrôles de série.
Le plan d’industrialisation précise l’environnement de production, salle blanche comprise si nécessaire. Avec le fabricant et le site, nous identifions les besoins de qualification d’installation, opérationnelle et de performance du procédé. Après commercialisation, les retours de surveillance peuvent conduire à analyser un impact, modifier la conception ou renouveler des essais.

-
Les compétences d’ingénierie mobilisées
Selon le dispositif, une performance attendue dépend de plusieurs chaînes techniques à la fois. Un signal utile peut nécessiter une optique stable, une acquisition électronique maîtrisée et un traitement logiciel vérifiable ; un système fluidique dépend aussi de ses tolérances et de sa température. Kickmaker organise ces interfaces autour d’une architecture et d’une gestion de configuration communes.
-
Conception électronique et logiciel embarqué
Pour un système de diagnostic, nous concevons les cartes électroniques (PCB / lab-on-chip) et les chaînes d’acquisition qui relient capteurs biomédicaux, optique, traitement du signal et IoT médical pour le suivi des données en temps réel.
Dans ces dispositifs, le logiciel embarqué détermine comment les mesures sont acquises, interprétées et restituées. Sur des signaux physiologiques comme l’EMG ou l’EEG, nos équipes évaluent le traitement du signal, la temporisation et la détection d’anomalies. Sur un système d’imagerie, elles relient acquisition, analyse d’image et critères de performance. Nous documentons les versions, les essais et les modifications dans le cycle de vie logiciel décrit par la norme IEC 62304 lorsqu’elle s’applique. La cybersécurité et la protection des données font l’objet d’analyses distinctes.
-
Mécanique, bio-matériaux et biocompatibilité
La mécanique de précision définit les efforts, les mouvements, l’ergonomie et l’accès aux composants. Sur un système microfluidique, les tolérances des canaux, le volume distribué et le contrôle thermique conditionnent la répétabilité des mesures. Nos équipes examinent aussi le nettoyage et le risque de contamination, puis intègrent les contraintes de stérilisation si l’usage l’exige.
L’évaluation de la biocompatibilité tient compte du dispositif fini, de son usage et des conditions de contact. La nature et la durée du contact, l’état de surface, les résidus de procédé et le conditionnement orientent la stratégie. Kickmaker intègre ces contraintes à la conception et prépare les échantillons ou données nécessaires. Les évaluations spécialisées restent réalisées avec les laboratoires et experts compétents.
Nos réalisations en dispositifs médicaux
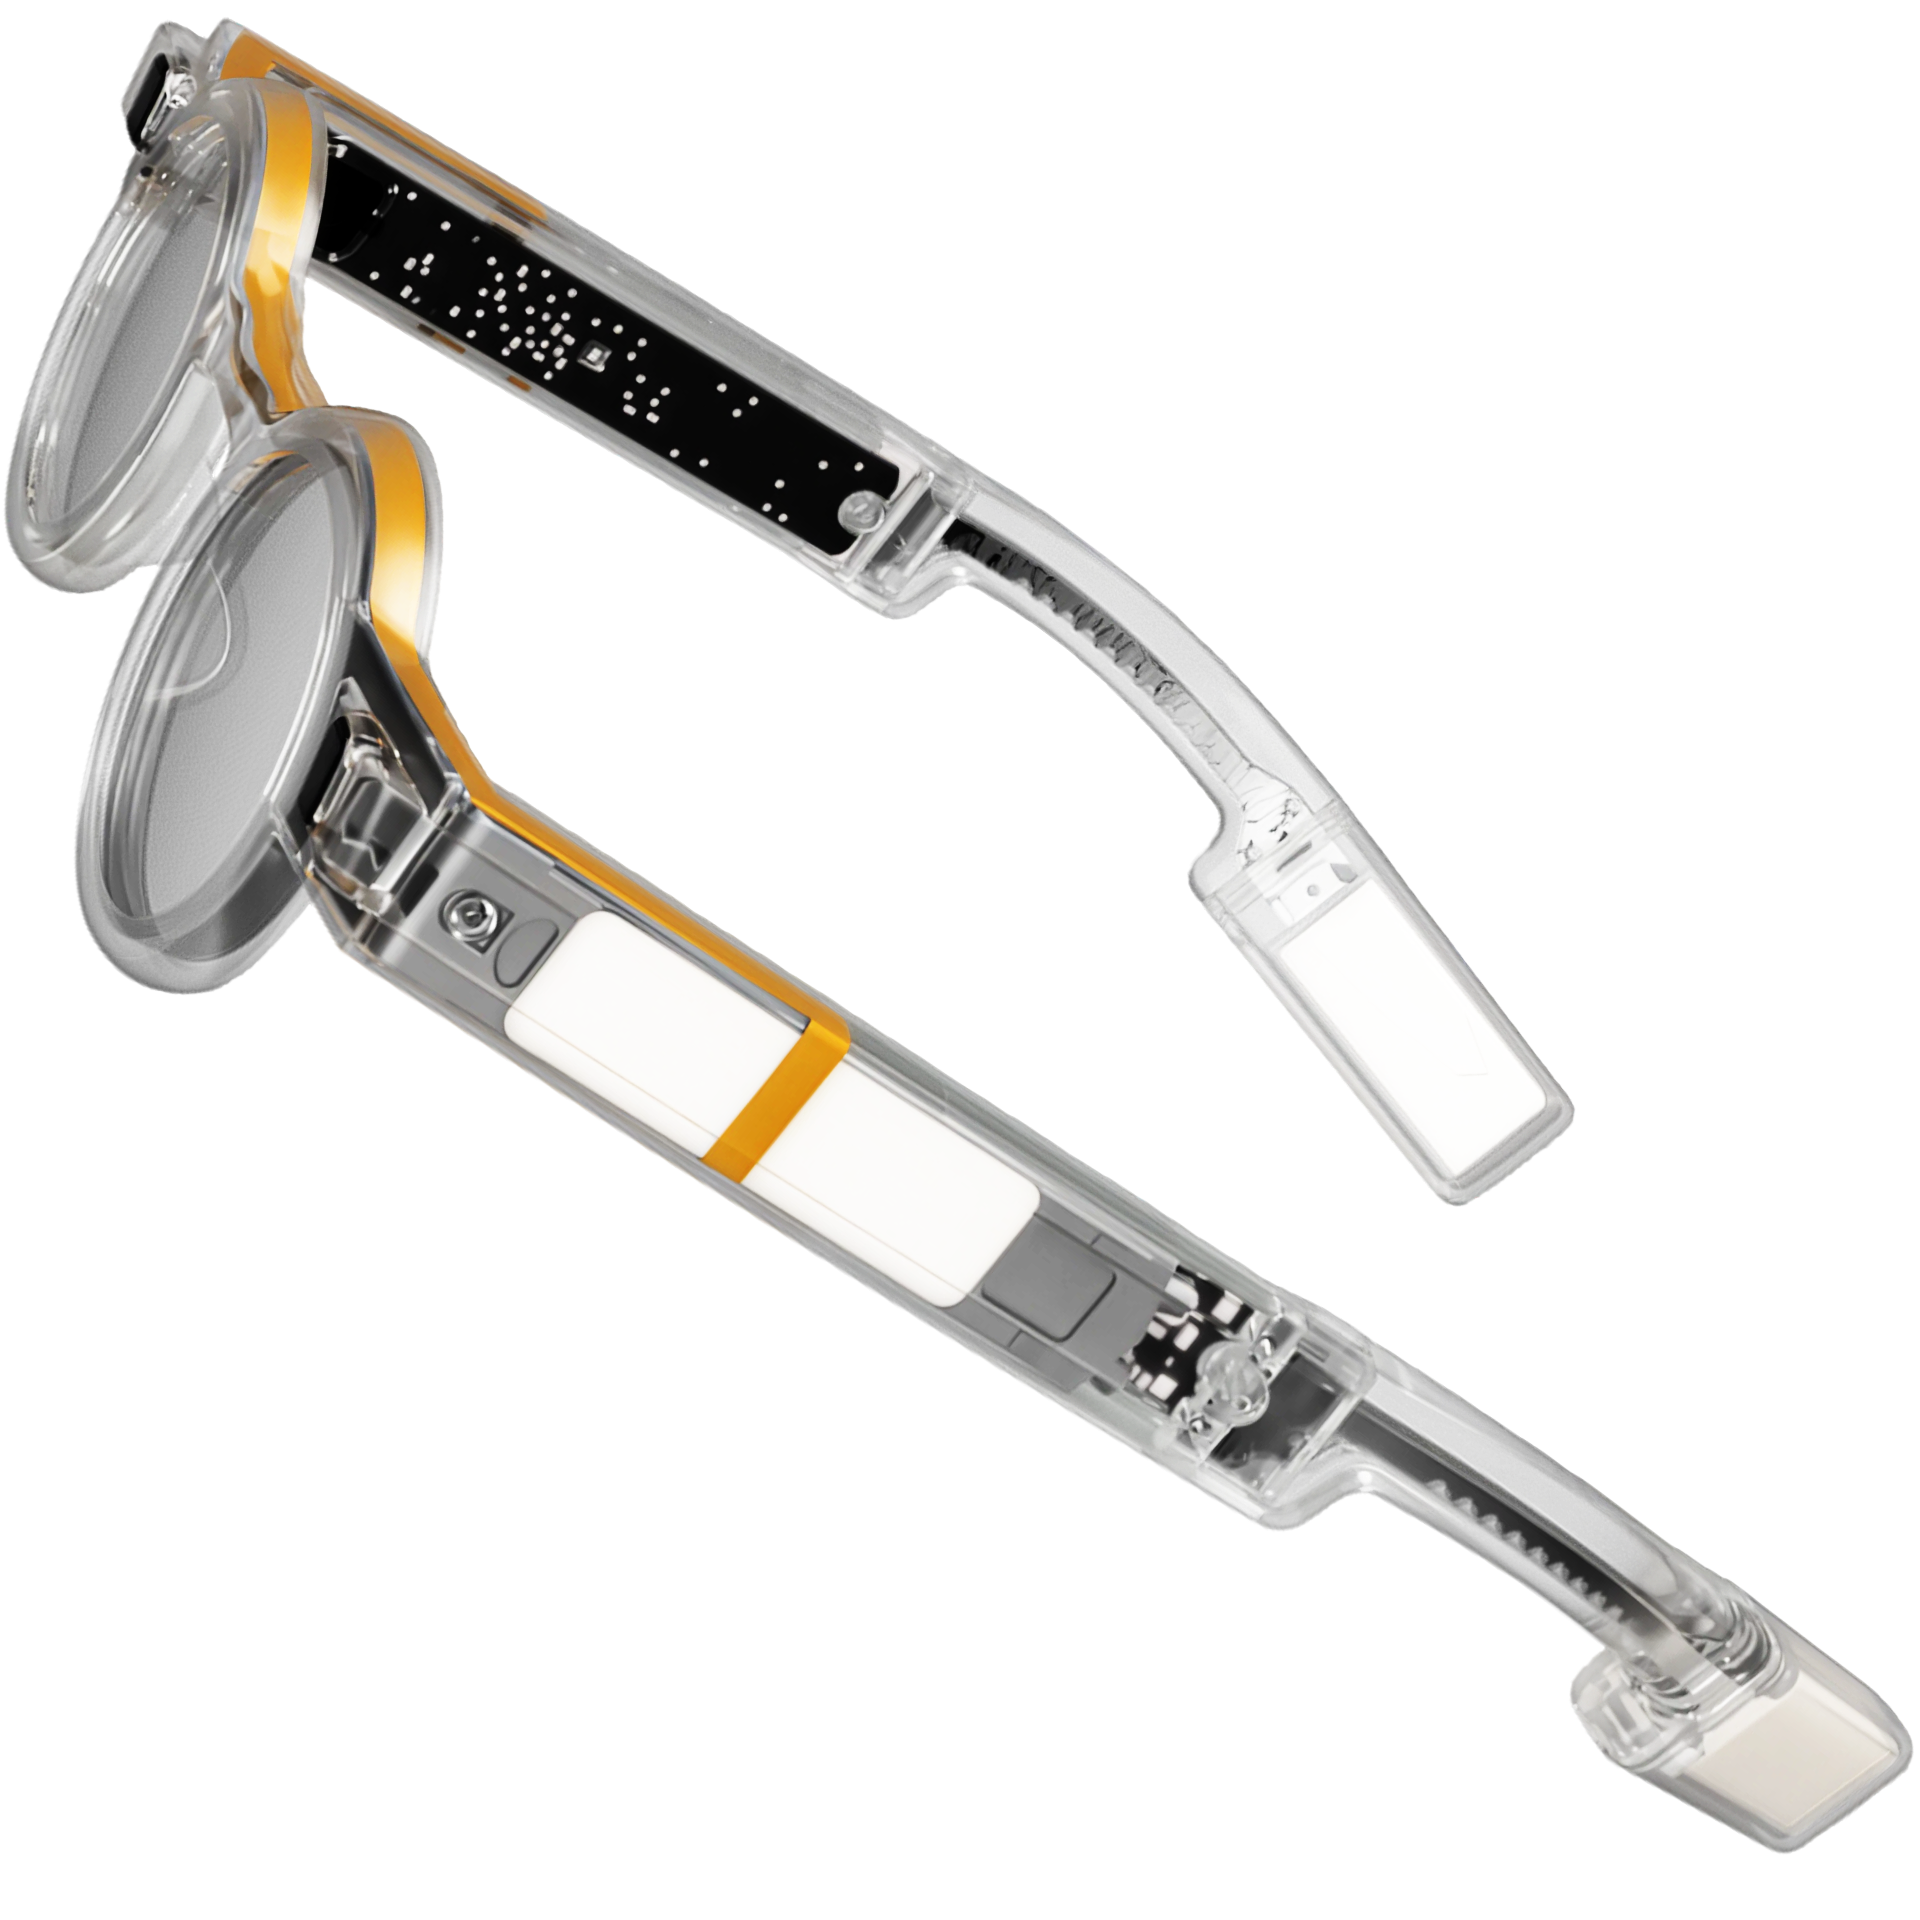
Nos réalisations illustrent deux périmètres d’intervention. Pour Laclarée, nous avons repris l’architecture électronique et le logiciel embarqué de lunettes autofocus, en intégrant la miniaturisation et une stratégie de vérification. Pour MAL-Ao, nous avons accompagné la réalisation d’un banc de simulation chirurgicale associant fluidique, radiotransparence et prototypage avec les équipes hospitalières. Dans les deux cas, les choix techniques répondent à un usage précis et aux données nécessaires au jalon suivant.
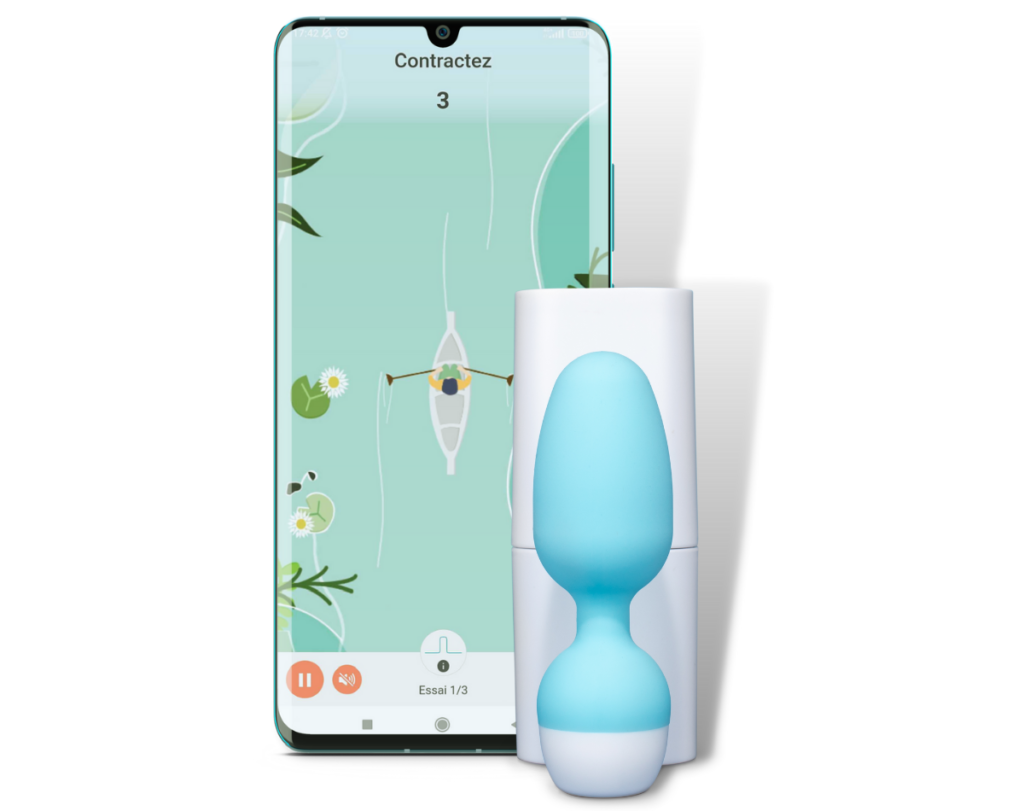
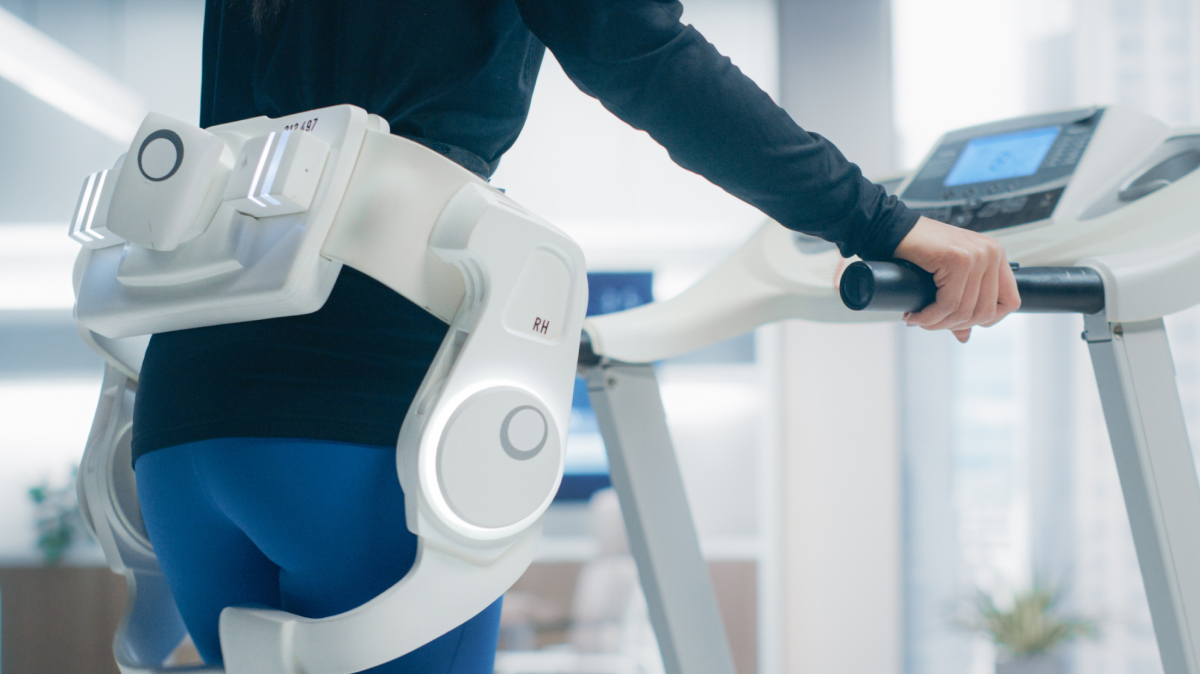
Les pages consacrées aux exosquelettes et aux produits de soin et de bien-être présentent des contextes d’application connexes. Leur qualification réglementaire dépend de leur usage prévu. Notre approche de la conception et de l’industrialisation de produits décrit le cadre transversal du concept à la production.
Développement d’une sonde chirurgicale innovante
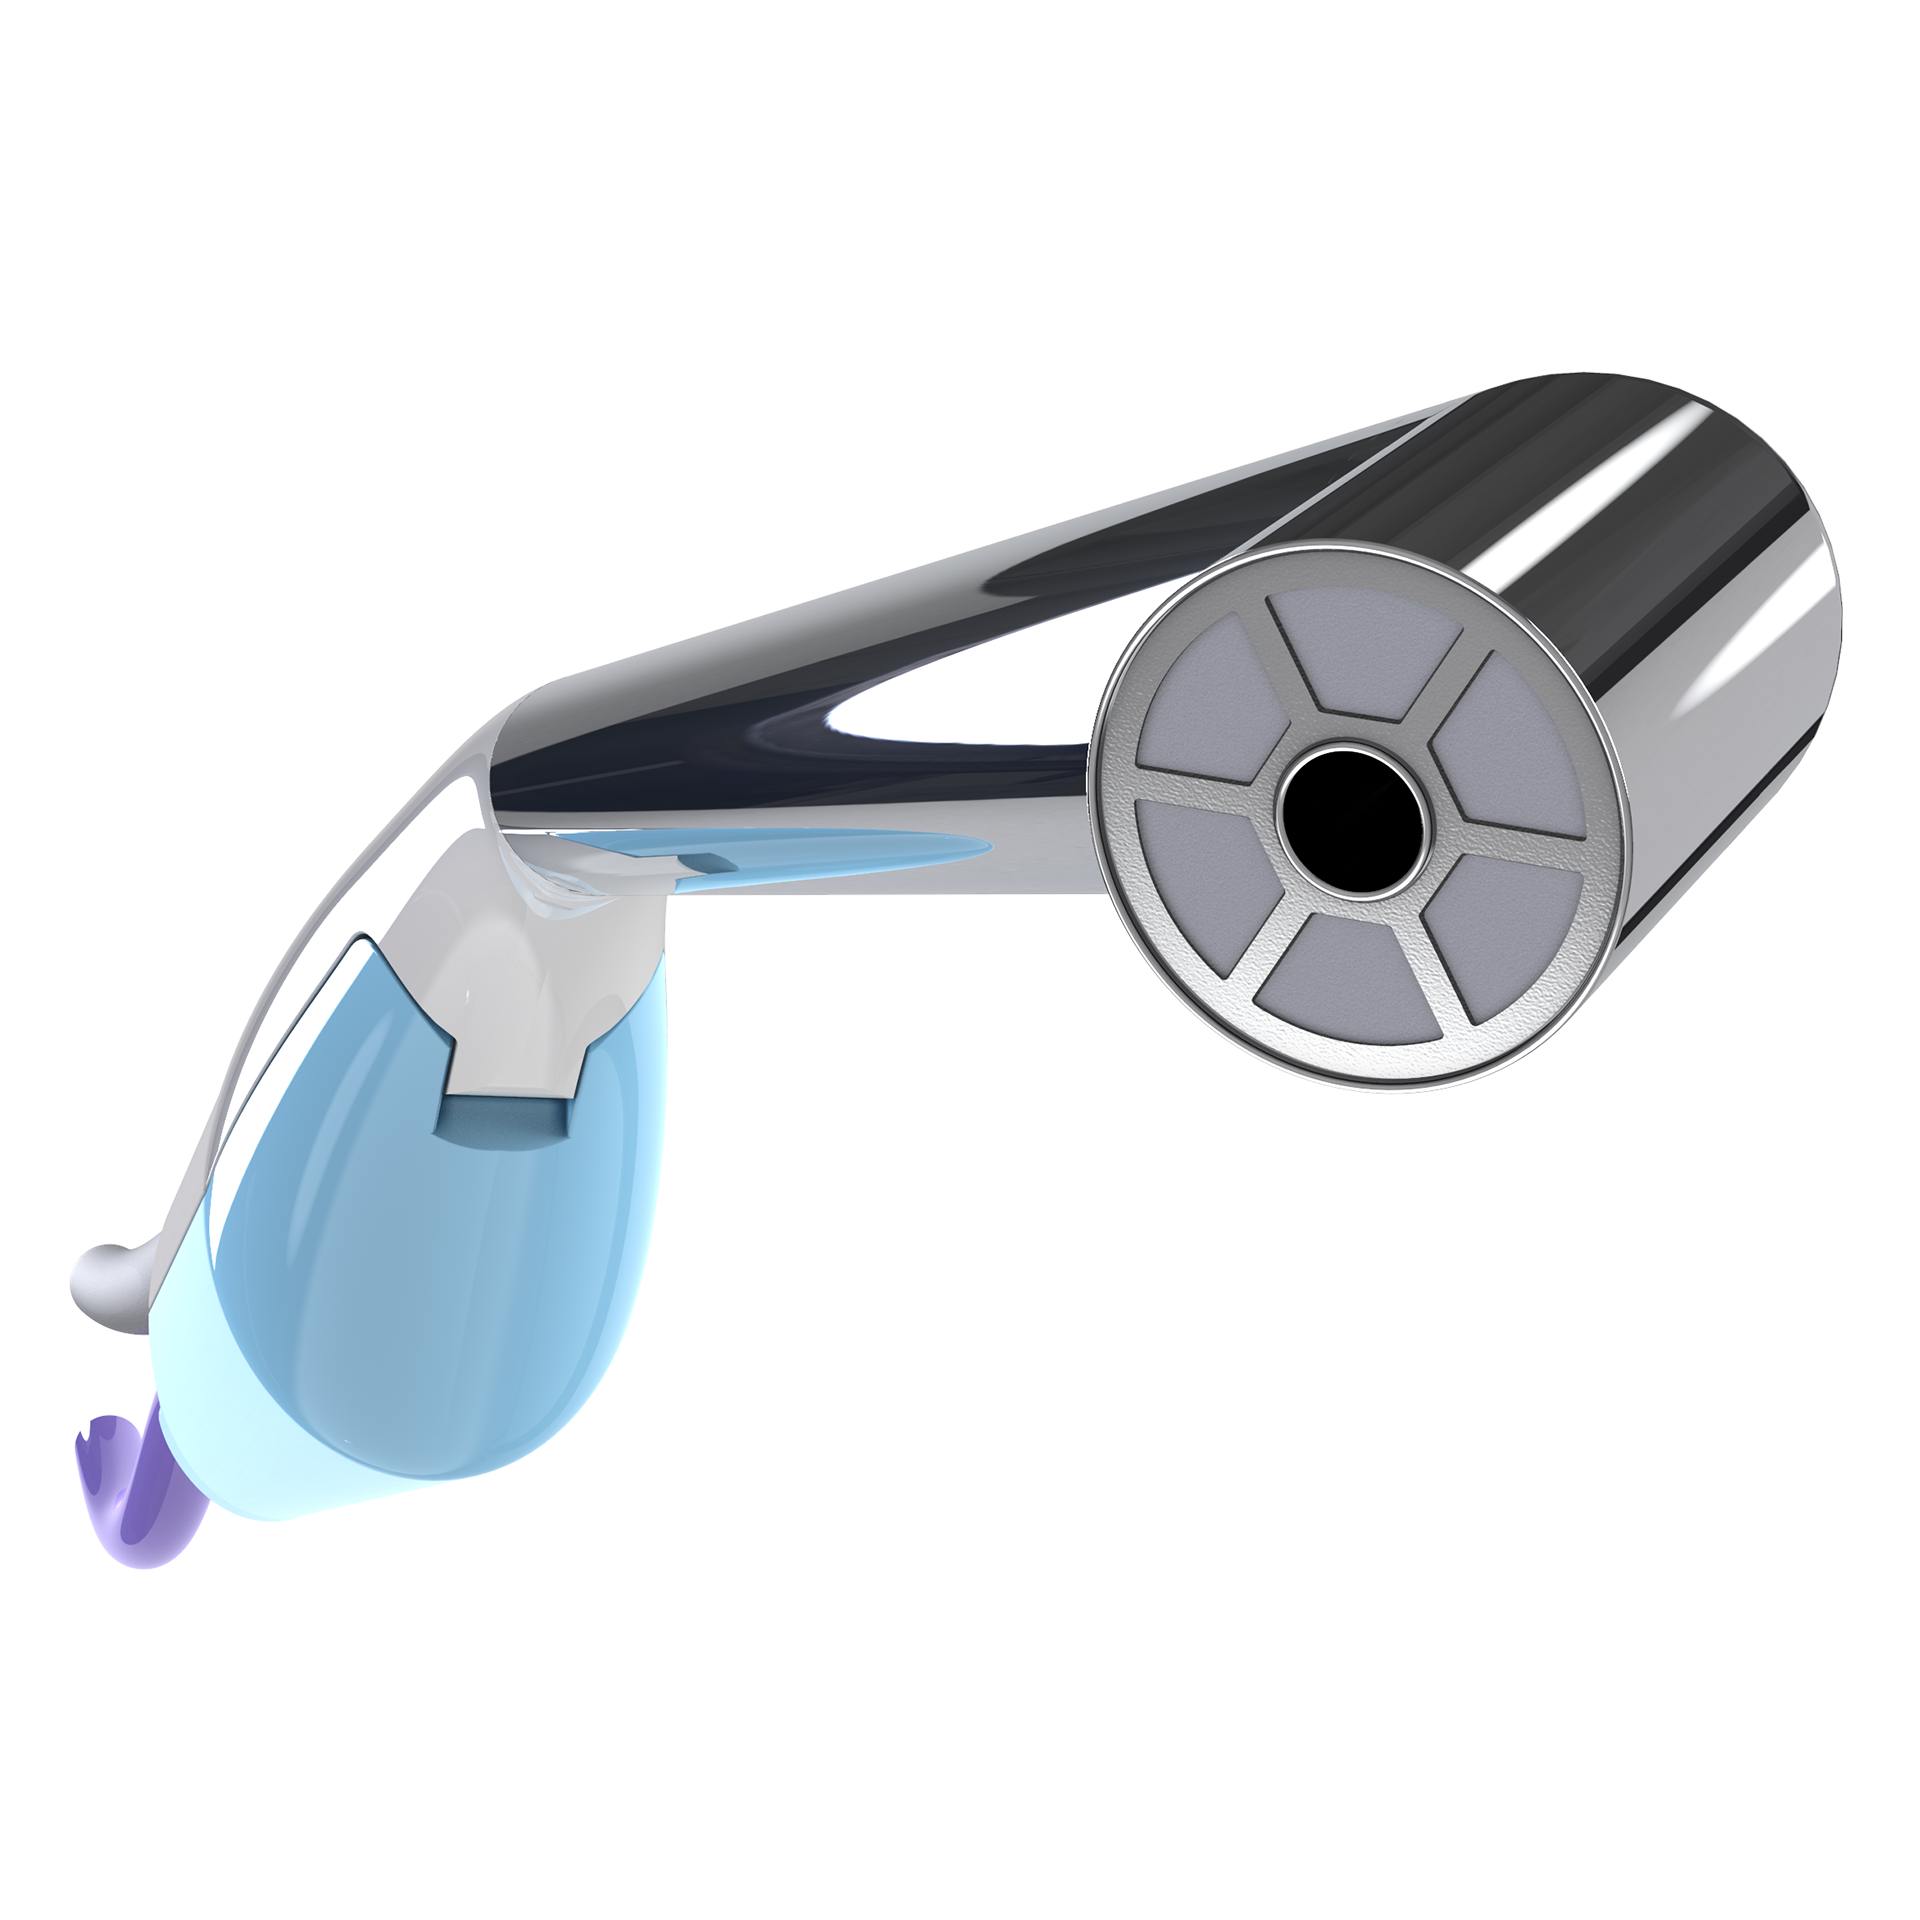
Kickmaker a accompagné Beams dans le développement et l’optimisation de TRIOP (Tumor Resection Intra-Operative Probe), une sonde chirurgicale conçue pour assurer l’élimination des tumeurs résiduelles.
Développement d’un automate d’analyse sanguine haute cadence
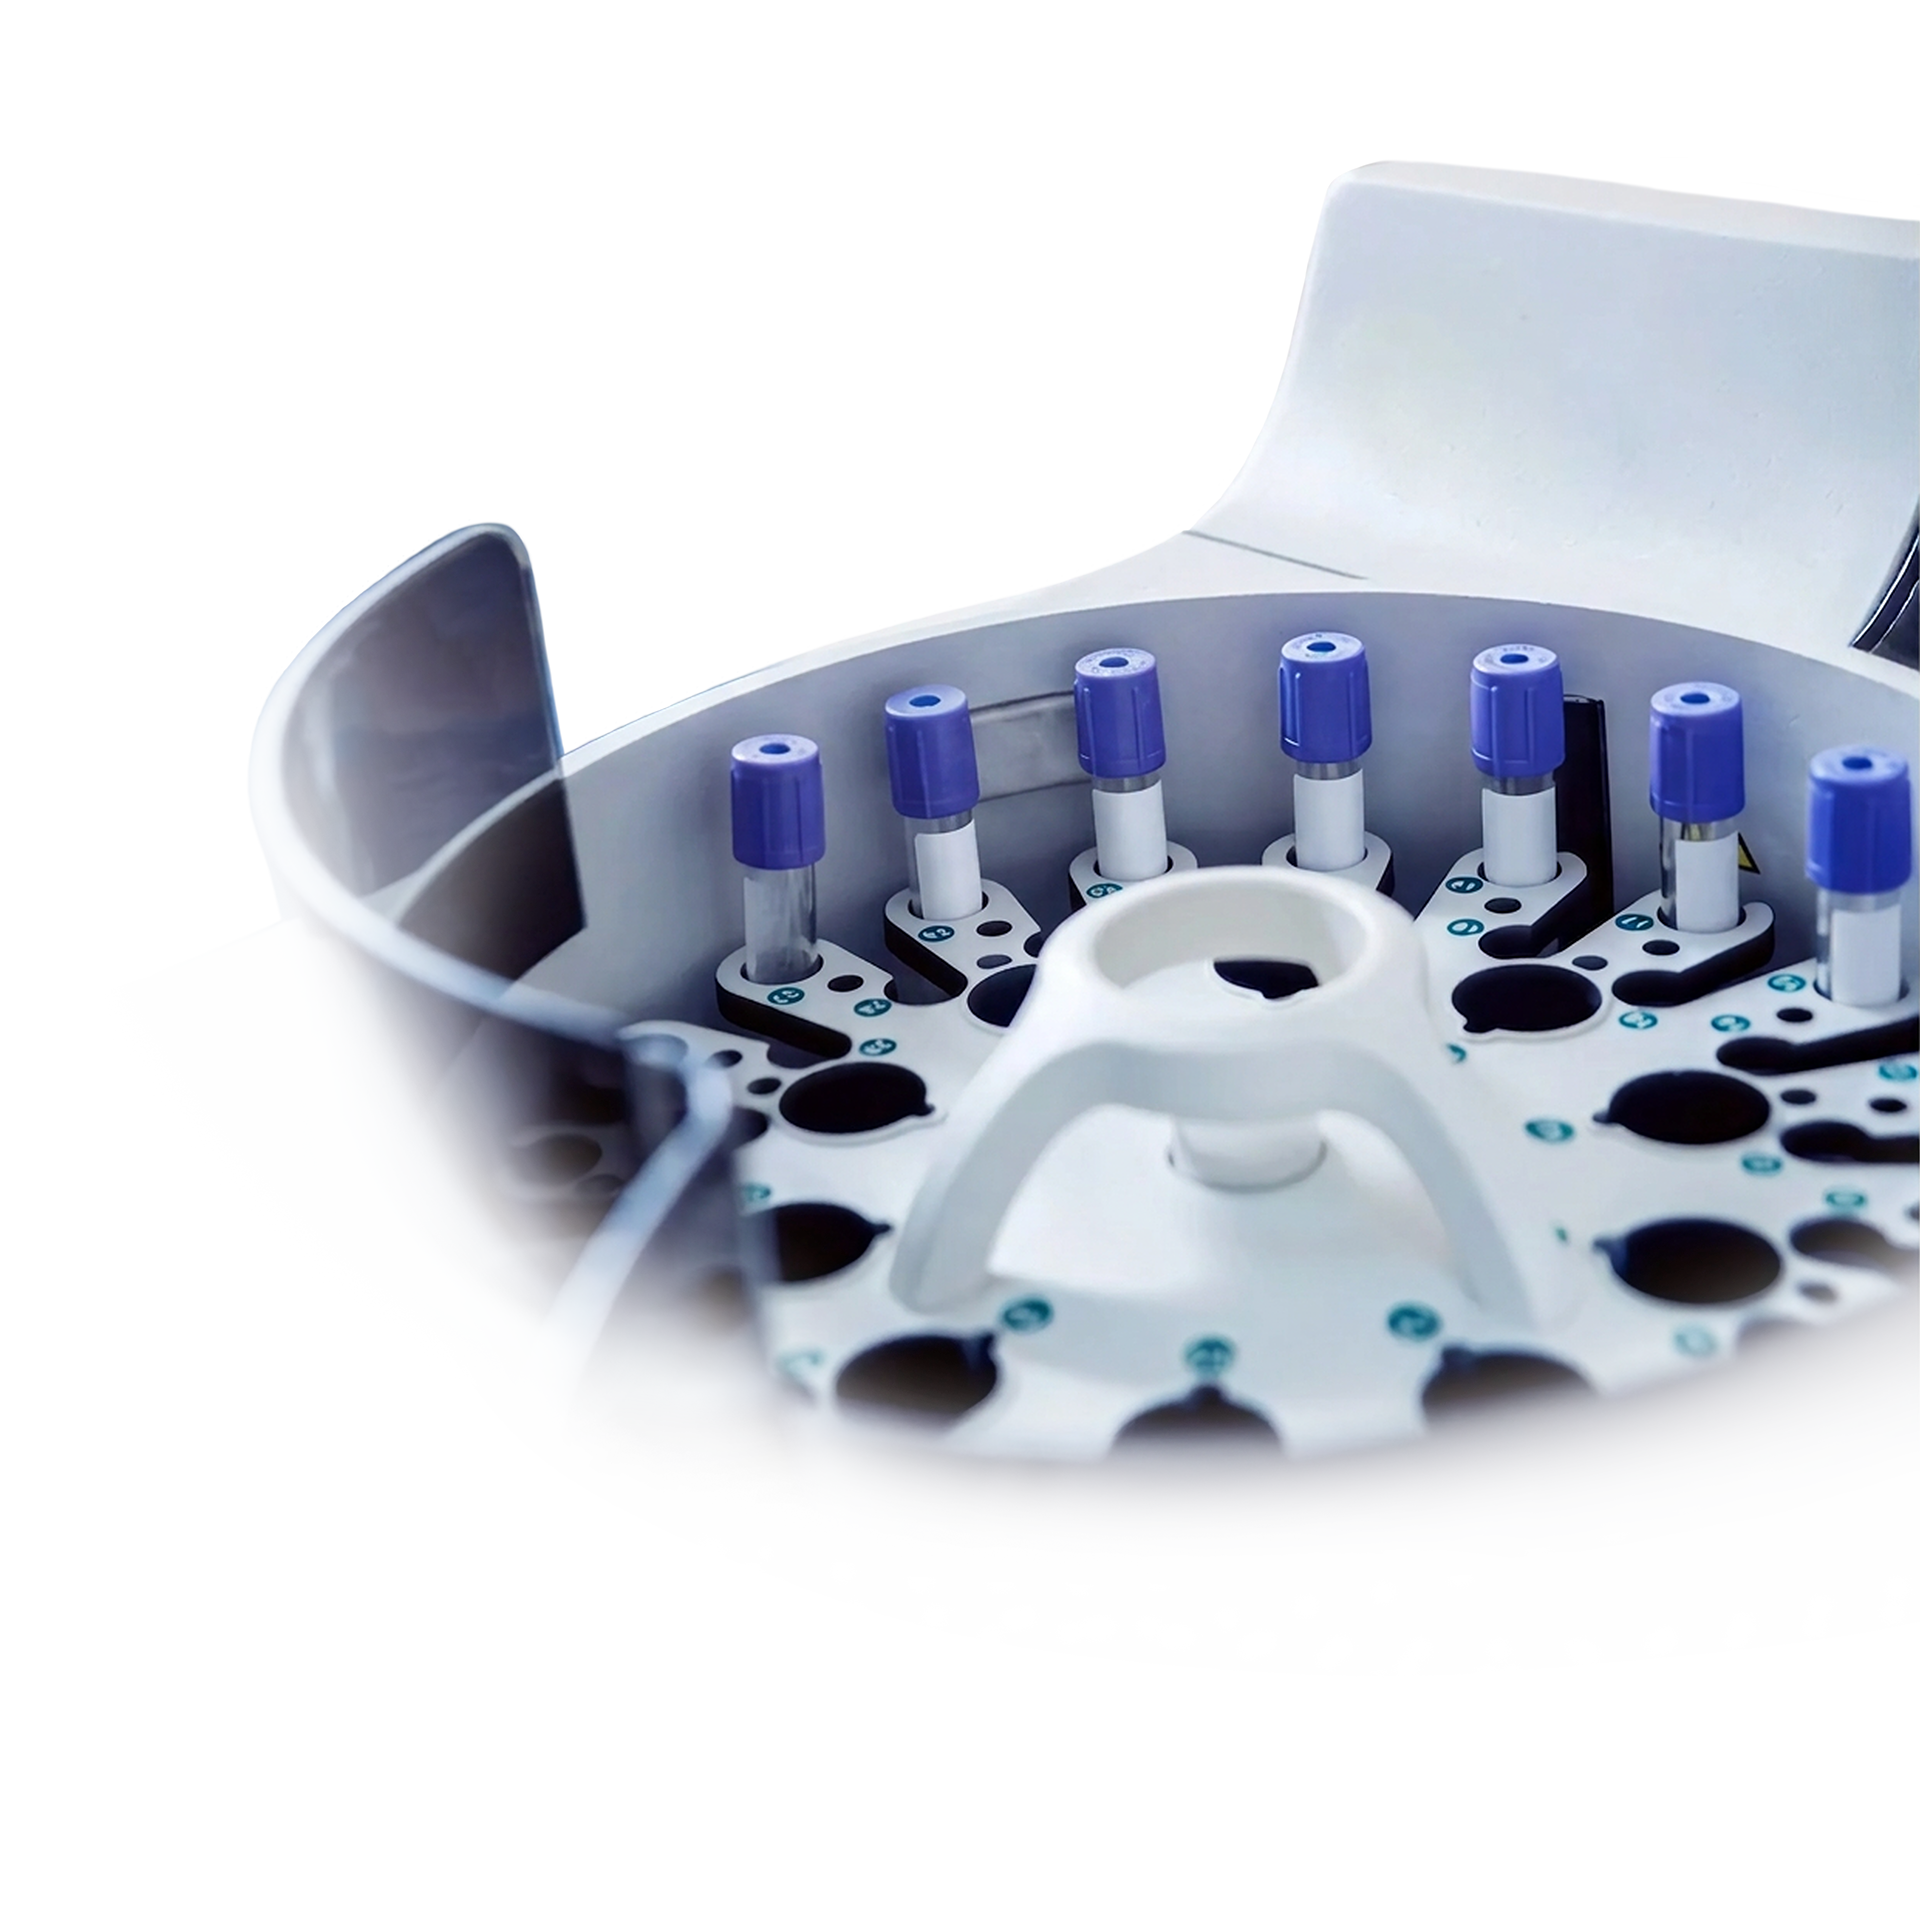
Notre client, spécialiste mondial du diagnostic de l’hémostase, développait un nouvel automate d’analyse sanguine destiné aux laboratoires et hôpitaux, performant, certifiable et industrialisable.
Laclarée: Révolutionner la vision avec des verres autofocus
Laclarée est une startup deeptech basée à Lyon qui a développé une nouvelle génération de lunettes autofocus en collaboration avec Kickmaker.
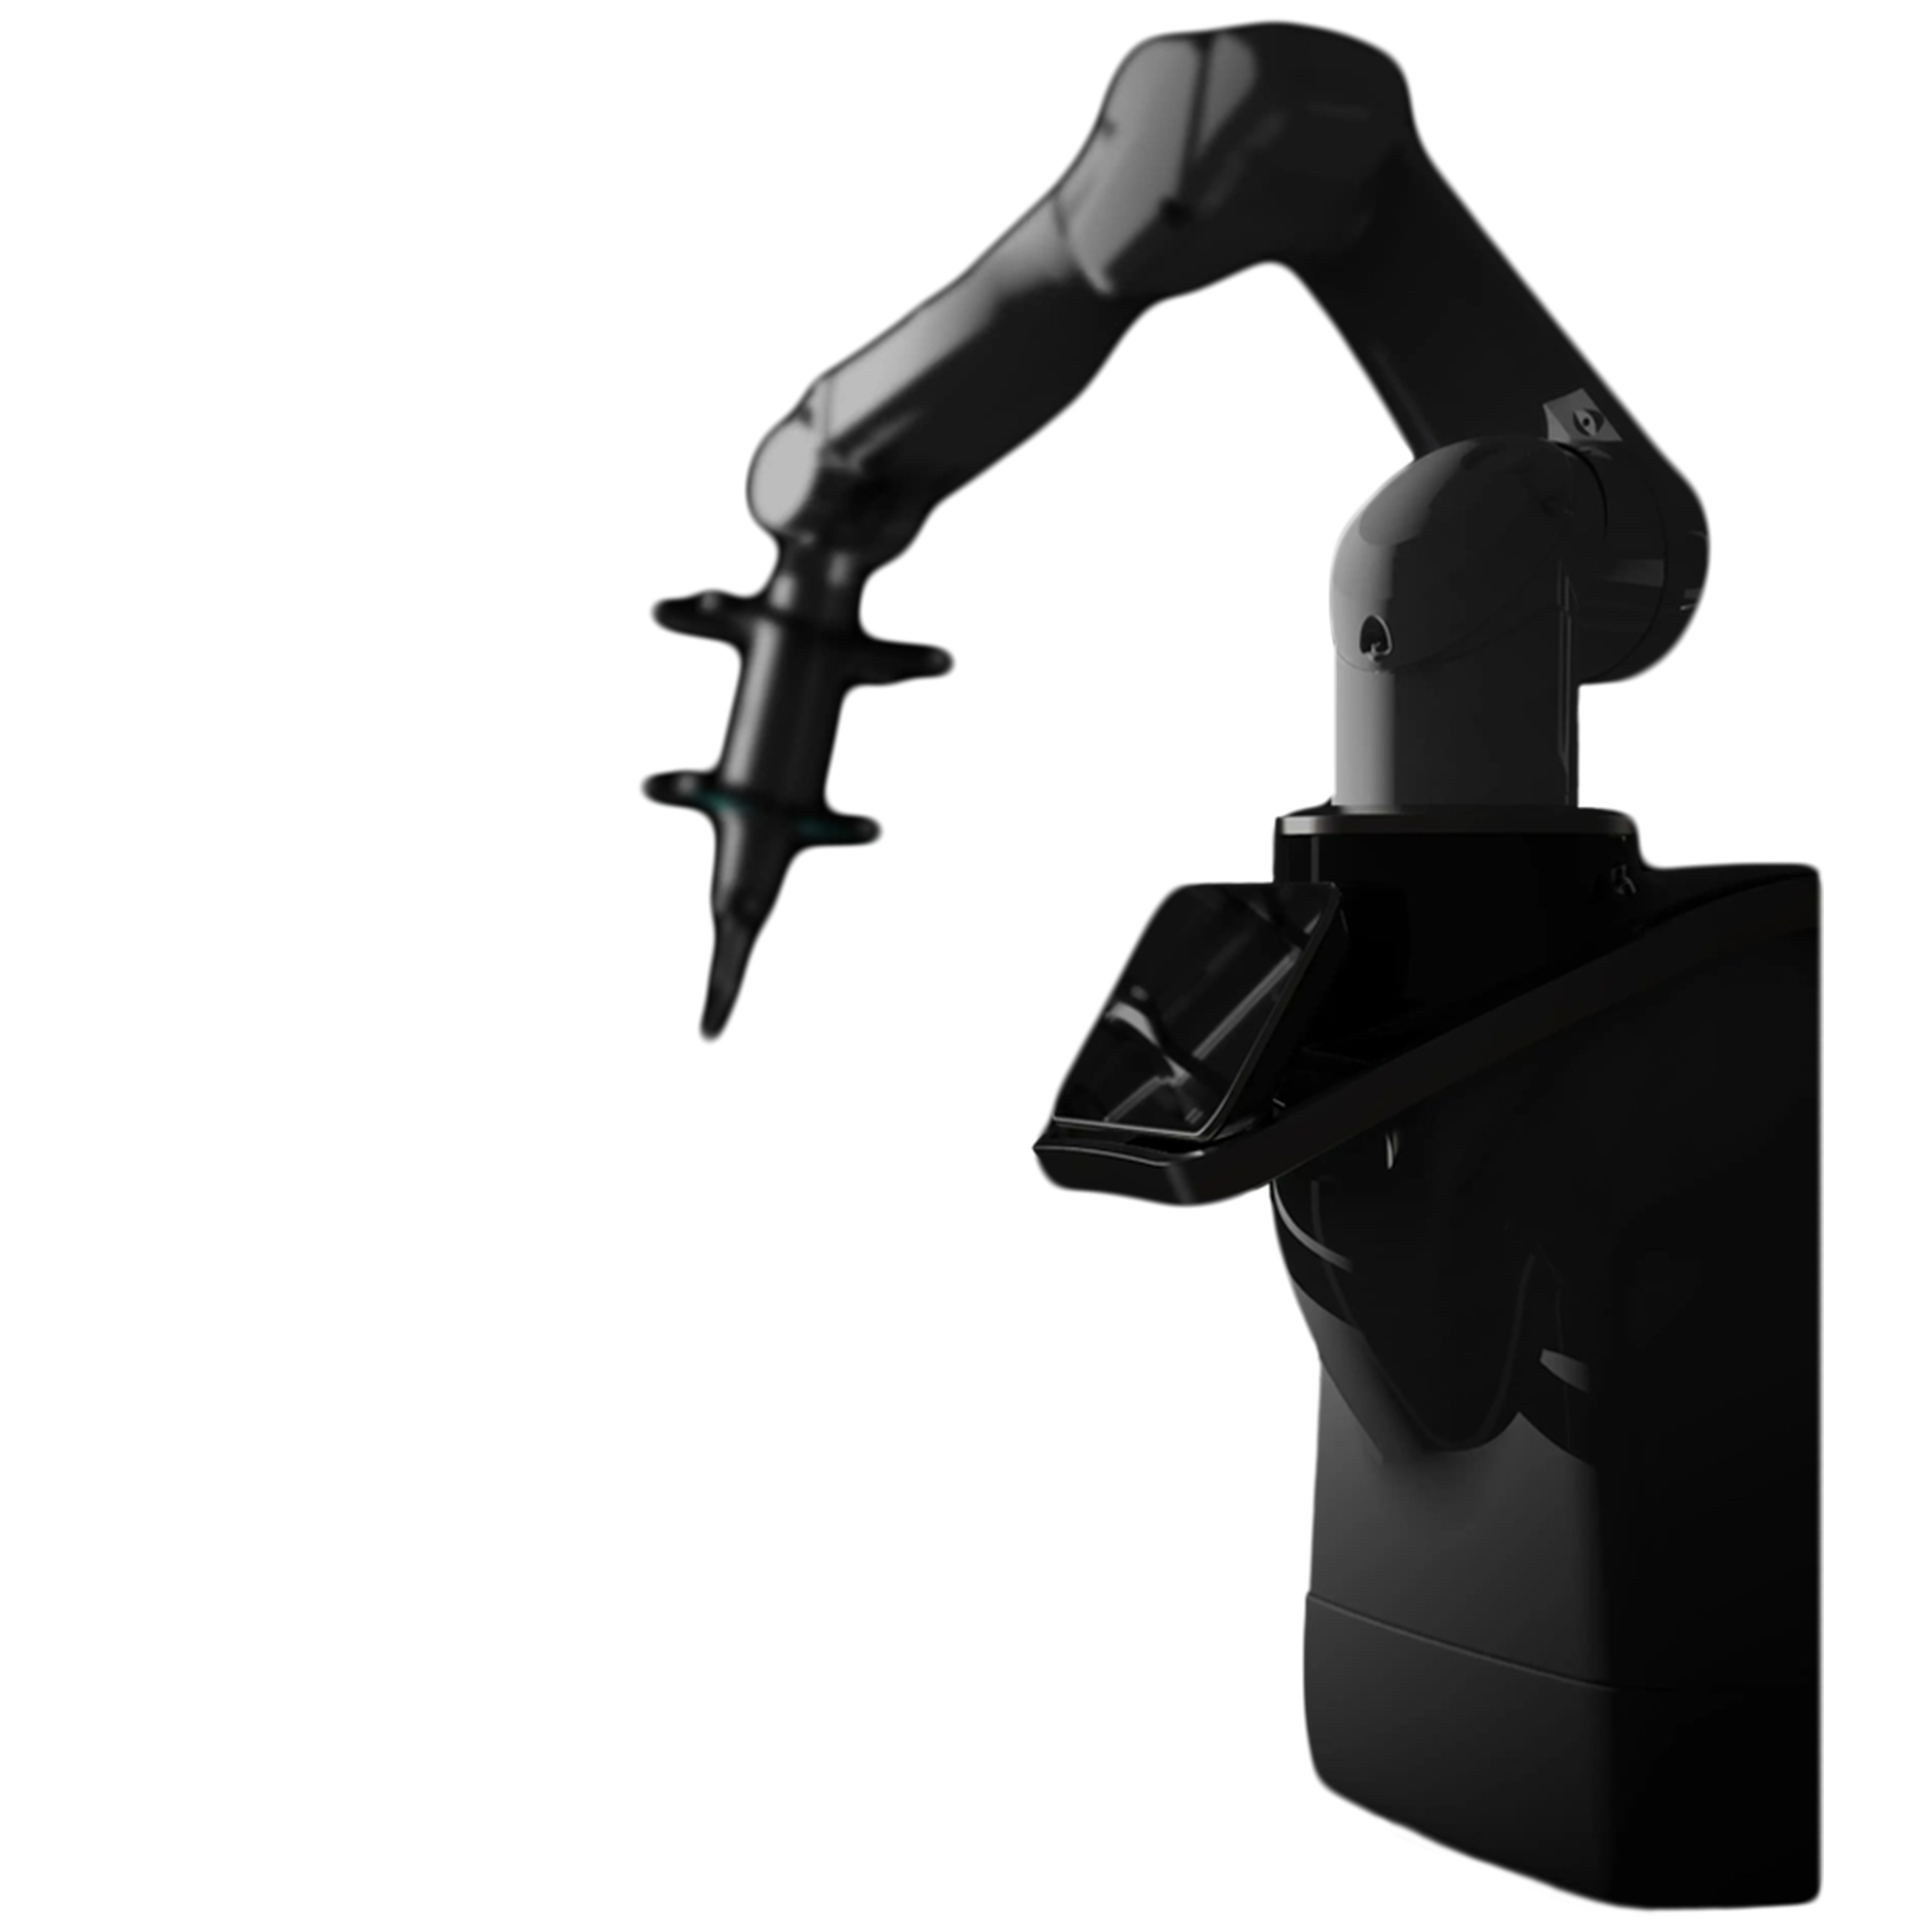
Lupin Dental : support à la conception d’un bras robotisé dentaire
Kickmaker a accompagné Lupin Dental dans le développement et l’optimisation d’un bras robotisé, destiné à l’implantation et à la préparation de facettes dentaires. L’objectif était d’optimiser la précision et de réduire le temps d’intervention en clinique.
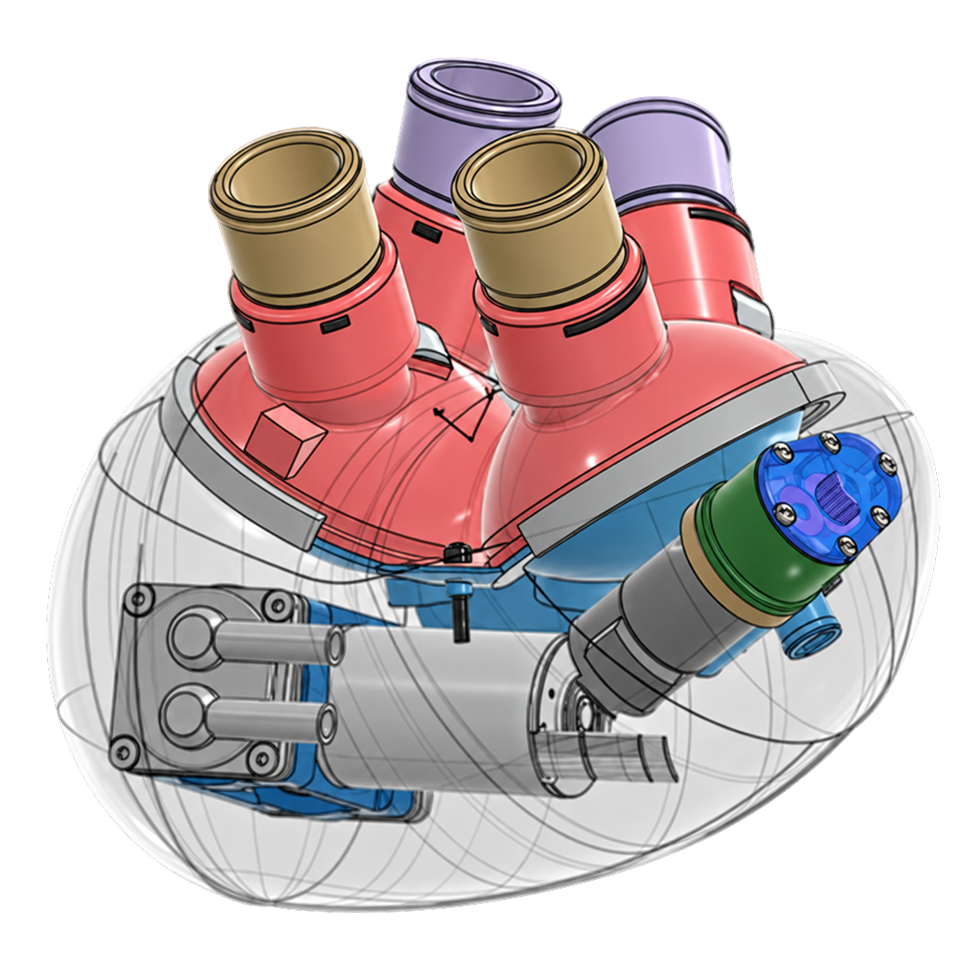
Procope Medicals: conception et sourcing pour une prothèse cardiaque
Procope Medicals développe une prothèse cardiaque artificielle plus compacte et performante que les solutions existantes sur le marché.
Nos expertises en ingénierie : électronique, mécanique, logiciel embarqué et robotique
La performance d’un produit dépend de l’interaction entre ses différents composants. Par exemple, la chaleur dégagée par une carte électronique peut influer sur le boîtier ou sur la gestion de l’énergie par le firmware. Nos ingénieurs testent ces interactions dès le prototype pour aider votre équipe à faire les bons choix pour la suite de la conception. La Kickmaker Assembly Line (KAL), notre micro-usine d’assemblage, permet également de tester les choix de conception sur des prototypes et des préséries.
Vos questions sur le développement de dispositifs médicaux (FAQ)
Sur quels types de projets les équipes Kickmaker peuvent-elles intervenir ?
Nos équipes peuvent intervenir sur des projets de :Diagnostic & surveillance : dispositifs de diagnostic in vitro (IVD), imagerie médicale, ophtalmologie, systèmes de monitoring patient; Thérapeutique & intervention : instruments chirurgicaux, matériel de bloc opératoire, dispositifs thérapeutiques actifs; Dispositifs de support et de mobilité ; exosquelettes; Implants, prothèses et dispositifs implantables; Matériel de bloc opératoire et de procédure; Aides à la vie quotidienne et rééducation; Classification réglementaire
Comment la gestion des risques s’intègre-t-elle aux données d’entrée de conception pour un dispositif de classe IIa ou III ?
Elle part de l’usage prévu, de l’environnement et des dangers identifiés. Les mesures de maîtrise deviennent des exigences vérifiables. La traçabilité relie chaque risque aux choix techniques et aux résultats. Le fabricant confirme le contenu selon le dispositif et la voie réglementaire.
Quel est l’impact du règlement européen relatif aux dispositifs médicaux sur un système qualité existant en phase de vérification ?
Une analyse d’écart vérifie que les procédures et enregistrements couvrent la traçabilité, les modifications, les fournisseurs, l’évaluation clinique et la surveillance après commercialisation. Kickmaker fournit les éléments d’ingénierie de son périmètre. Le responsable qualité décide des évolutions nécessaires.
Comment la conception pour la fabrication raccourcit-elle le délai d’obtention du marquage CE sur un dispositif mécatronique complexe ?
Elle ne garantit pas le calendrier réglementaire. Elle révèle tôt les procédés, tolérances, contrôles et capacités fournisseurs susceptibles d’imposer une modification. Kickmaker évalue leur impact sur les risques, la vérification et le dossier technique. Cette anticipation limite les reprises.
Comment traitez-vous le logiciel de dispositif médical au regard de la norme IEC 62304 et de la sécurité des données de santé ?
Lorsqu’elle s’applique, nous relions exigences, architecture, configuration, anomalies et vérification dans un cycle documenté. La norme IEC 62304 ne couvre à elle seule ni la cybersécurité ni la protection des données. Nous cadrons les identités, accès, échanges, mises à jour et journaux selon le risque.
À quel moment associer l’organisme notifié pour éviter une reprise de dossier technique ?
La stratégie réglementaire confirme d’abord si son intervention est requise. Dans ce cas, un échange précoce clarifie le périmètre et les attentes documentaires avant les choix majeurs. Le fabricant pilote cette relation. Kickmaker prépare les éléments techniques et traite les questions d’ingénierie.
Vous devez lever une incertitude technique, consolider des preuves de vérification ou préparer le transfert industriel ? Échangeons sur votre prochain jalon avec vos équipes techniques, qualité et affaires réglementaires.
Parlons de votre projet d’industrialisation
Parlez-nous de votre produit, de son stade de développement et de vos enjeux. Nous échangerons sur vos priorités et identifierons comment notre équipe peut vous aider à franchir la prochaine étape.
"*" indicates required fields